סקירת תרופות חדשה 2022
US פארם. 2022;47(10):24-30.
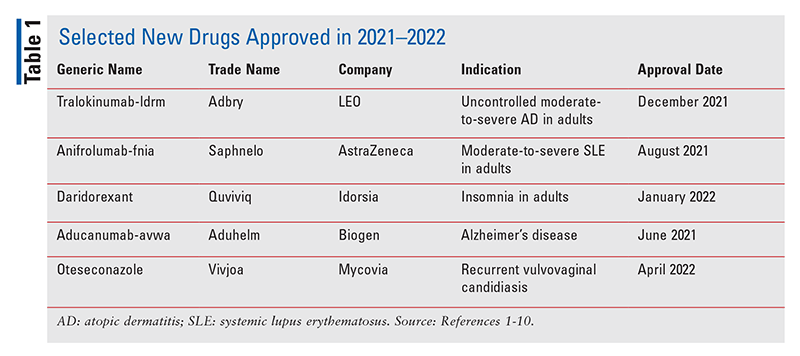
ישויות מולקולריות חדשות (NMEs), כפי שהוגדרו על ידי ה-FDA, הן מוצרי תרופה חדשים המכילים כמרכיב הפעיל שלהם חומר כימי המשווק לראשונה בארצות הברית. התיאורים הבאים של חברות NME שאושרו בשנים 2021–2022 ( שולחן 1 ) לפרט את הפרופילים הקליניים והתרופתיים הבסיסיים של כל תרופה חדשה, כמו גם אמצעי זהירות ואזהרות עיקריים. כמו כן, כלול סיכום קצר של נתוני פרמקוקינטיקה נבחרים, תגובות שליליות, אינטראקציות בין תרופות ונתוני מינון שנשלחו ל-FDA כתמיכה ביישום התרופה החדשה של היצרן. סקירה זו נועדה להיות אובייקטיבית ולא מעריכה בתוכן. המידע עבור כל NME הושג בעיקר ממקורות שפורסמו לפני אישור ה-FDA. הניסיון מוכיח בבירור שהיבטים רבים של הפרופיל הטיפולי של NME אינם מזוהים במחקרים קליניים טרום שיווקיים ומופיעים לאחר השימוש בתרופה באוכלוסייה הרחבה יותר. לדוגמה, תגובות שליליות שלא דווחו בעבר מתגלות עבור חלק מהחברות NME תוך מספר שנים משיווקן. חברות NME מסוימות עשויות לרכוש בסופו של דבר לפחות אזהרת קופסה שחורה אחת על תגובות שליליות חמורות של תרופות, או להיפטר מהשוק מסיבות בטיחות שלא הוכרו בזמן האישור. לכן, בעוד סקירה זו מציעה מבוא לכמה תרופות חדשות, חיוני שהמתרגלים יהיו מודעים לשינויים בפרופילים הטיפוליים שלהם כפי שדווחו בספרות התרופות ועל ידי מטופלים.
Tralokinumab-ldrm (Adbry, LEO)
אינדיקציה ופרופיל קליני 1.2 : ה-FDA אישר tralokinumab-ldrm לטיפול באטופיק דרמטיטיס בינוני עד חמור (AD) במבוגרים שמחלתם אינה נשלטת היטב עם תרופות מקומיות או כאשר טיפולים אלו אינם מומלצים. AD, המכונה גם אקזמה אטופית , הוא מצב עור דלקתי התקפי כרוני המאופיין בעור יבש, גירוד (במיוחד בלילה), וכתמים אדומים עד חומים-אפורים בחלקים שונים של הגוף. השכיחות של AD גדלה כמעט פי שלושה במדינות מתועשות, והשפיעה על כ-15% עד 20% מהילדים ו-1% עד 3% מהמבוגרים ברחבי העולם. Tralokinumab-ldrm, הסוכן הביולוגי הראשון שאושר לניהול של AD, מתפקד על ידי עיכוב אינטרלוקין (IL)-13, מתווך דלקתי מרכזי במחלה זו. ניתן להשתמש ב-Tralokinumab-ldrm עם או בלי קורטיקוסטרואידים מקומיים.
אישור תרופה זו התבסס על תוצאות יעילות ובטיחות משלושה ניסויים כפול-סמיות, מבוקרי פלצבו, רב-לאומיים שלב III (ECZTRA 1, ECZTRA 2 ו-ECZTRA 3) שכללו יותר מ-1,500 חולים בוגרים. החולים קיבלו זריקות של tralokinumab-ldrm 300 מ'ג כל שבוע, לבד או עם קורטיקוסטרואידים מקומיים. נקודות הסיום העיקריות היו ציון הערכה גלובלית של חוקר של 0 או 1 (IGA 0/1) בשבוע 16, ושיפור של ³75% במדד האזור והחומרה של אקזמה (EASI 75) בשבוע 16. חולים שהשיגו IGA 0/1 ו/או EASI 75 עם tralokinumab-ldrm בשבוע 16 חולקו מחדש ל-tralokinumab-ldrm כל שבועיים או 4 שבועות או פלצבו למשך עד 36 שבועות. בשבוע 16, יותר חולי tralokinumab-ldrm מחולי פלצבו השיגו IGA 0/1 (38.9% לעומת 26.2%) ו-EASI 75 (56.0% לעומת 35.7%). מבין המגיבים בשבוע 16, 89.6% ו-92.5% מאלו שטופלו ב-tralokinumab-ldrm כל שבועיים ו-77.6% ו-90.8% מאלו שטופלו ב-tralokinumab-ldrm כל 4 שבועות, בהתאמה, שמרו על IGA 0/1 ו-EASI 75 בשבוע 32. בקרב מטופלים שלא השיגו IGA 0/1 ו-EASI 75 עם tralokinumab-ldrm לאחר 16 שבועות, 30.5% ו-55.8%, בהתאמה, השיגו את נקודות הקצה הללו בשבוע 32.
פרמקולוגיה ופרמקוקינטיקה 1.2 : Tralokinumab-ldrm הוא נוגדן חד שבטי של אימונוגלובולין אנושי (Ig) G4 הנקשר באופן ספציפי ל-IL-13 אנושי ומעכב את האינטראקציה שלו עם תת-היחידות אלפא-1 והאלפא-2 של קולטן זה. IL-13, ציטוקין המיוצר בדרך כלל על ידי תגובה חיסונית מסוג 2, מקדם שחרור של ציטוקינים פרו-דלקתיים, כימוקינים ו-IgE המעורבים ב-AD.
הזמינות הביולוגית המוחלטת של tralokinumab-ldrm מוערכת ב-76%, עם זמן עד לריכוז מקסימלי בפלזמה (T מקסימום ) של 5 עד 8 ימים לאחר הניהול. נפח ההפצה מוערך ב-4.2 ליטר. נראה כי Tralokinumab-ldrm עובר חילוף חומרים פפטידים. יש לו זמן מחצית חיים של 3 שבועות, והפינוי המערכתי מוערך ב-0.149 ליטר ליום.
תגובות שליליות ואינטראקציות תרופתיות 1.2 : תופעות לוואי שכיחות שדווחו עם tralokinumab-ldrm במהלך ניסויים קליניים כללו אאוזינופיליה, דלקת עיניים ועפעפיים, זיהומים בדרכי הנשימה העליונות ותגובות באתר ההזרקה. מומלץ לחולים לדווח לרופא על תסמיני עיניים חדשים או מחמירים, כגון דלקת הלחמית או קרטיטיס. תגובות רגישות יתר חמורות - כולל אנפילקסיס - ואנגיואדמה התרחשו, המחייבות הפסקת תרופות. Tralokinumab-ldrm יכול לסכן את היעילות של טיפולים נגד הלמינת; לכן אין להתחיל או להמשיך בטיפול בחולים עם זיהום הלמינת קיים או כאלה שנדבקו במהלך הטיפול. יש להימנע משימוש בחיסונים חיים במהלך הטיפול ב-tralokinumab-ldrm.
במונחים של אינטראקציות תרופתיות, ניסוי קליני קטן העריך את ההשפעות של tralokinumab-ldrm על הפרמקוקינטיקה של מידאזולם (מצע CYP3A4), וורפרין (מצע CYP2C9), אומפרזול (מצע CYP2C19), מטופרולול (מצע CYP2D6 (מצע CYP2D6) ומצע observed caffeine (CYP1Affeine) אין שינויים משמעותיים בחשיפה (AUC או C מקסימום ) של מצעי CYP450 לאחר מתן מספר רב של tralokinumab בהשוואה ל-tralokinumab-ldrm שניתנה לבד.
מינון ומתן 1.2 : Tralokinumab-ldrm זמין במזרק מלא מראש של 150 מ'ג/מ'ל להזרקת SC. המינון המומלץ הוא מנה התחלתית של 600 מ'ג (ארבע זריקות של 150 מ'ג), ואחריה 300 מ'ג (שתי זריקות של 150 מ'ג) כל שבוע. לאחר 16 שבועות של טיפול, ניתן לשקול מינון של 300 מ'ג כל 4 שבועות בחולים עם משקל גוף <100 ק'ג המשיגים עור צלול או כמעט נקי. יש להשלים את כל החיסונים המתאימים לגיל, כפי שהומלץ בהנחיות החיסונים העדכניות, לפני תחילת הטיפול.
Anifrolumab-fnia (Saphnelo, AstraZeneca)
אינדיקציה ופרופיל קליני 3.4 : Anifrolumab-fnia הוא אנטגוניסט לקולטן אינטרפרון מסוג I (IFN) המאושר לטיפול בזאבת אדמנתית מערכתית בינונית עד חמורה (SLE) במבוגרים המקבלים טיפול סטנדרטי. הבטיחות והיעילות של anifrolumab-fnia נקבעו בשלושה ניסויים קליניים רב-לאומיים מבוקרי פלצבו: MUSE, TULIP-1 ו- TULIP-2. MUSE היה מחקר שלב II שנקודות הסיום העיקריות שלו כללו הערכת אינדקס ה-SLE Responder (SRI-4) והפחתה מתמשכת בקורטיקוסטרואידים דרך הפה (OCS) שנמדדה בשבוע 24. בסך הכל 305 חולים חולקו באקראי 1:1:1 לקבלת אניפרולומב. -fnia 300 מ'ג, aniprolumab-fnia 1,000 מ'ג, או פלצבו. למחקרי שלב III TULIP-1 ו-TULIP-2 הייתה תוצאה ראשונית של שיפור בפעילות המחלה שהוערכה לאחר 52 שבועות, שנמדדה על ידי SRI-4 ב-TULIP-1 ועל ידי קבוצת האיים הבריטיים לופוס הערכה מבוססת Composite Lupus Assessment (BICLA) ב. TULIP-2. תוצאות משניות של TULIP-1 ו-TULIP-2 כללו תחזוקה של הפחתת OCS, שיפור בפעילות SLE עורית וקצב התלקחות.
שיעורי התגובה של BICLA בשבוע 52 דווחו בכל שלושת הניסויים אך היו נקודות קצה ראשוניות רק ב- TULIP-2. ההבדל בשיעורי התגובה היה 28.8% עבור MUSE, 17% עבור TULIP-1 ו-16.3% עבור TULIP-2. שיעורי התגובה של SRI-4 בשבוע 52 היו 24% עבור MUSE, 6% עבור TULIP-1 ו-18.2% עבור TULIP-2. Anifrolumab-fnia לא הראה הבדל מובהק סטטיסטית בשיעורי התגובה ב-TULIP-1.
פרמקולוגיה ופרמקוקינטיקה 3.4 : Anifrolumab-fnia הוא נוגדן חד שבטי של אימונוגלובולין (Ig) G1-kappa הנקשר לתת-יחידה 1 של קולטן IFN מסוג I (IFNAR1), המעכב את פעילותו. הפחתה בפעילות של IFNs מסוג I מפחיתה את תפקידה בפתוגנזה של SLE. Anifrolumab-fnia פועלת גם להפנמת IFNAR1, ומפחיתה את הקולטנים הזמינים. מנגנוני פעולה אלו מביאים להפחתת הדלקת והתהליכים האימונולוגיים התורמים לפתולוגיה של SLE.
Anifrolumab-fnia מציג פרמקוקינטיקה לא ליניארית בטווח המינון של 100 מ'ג עד 1,000 מ'ג כל 4 שבועות, מה שמביא לחשיפה גדולה יותר ל-AUC ככל שהמינון עולה. נפח ההפצה בחולה טיפוסי SLE (69.1 ק'ג) מוערך ב-6.23 ליטר. בהתבסס על מינון סטנדרטי, פינוי anifrolumab-fnia 300 מ'ג IV כל 4 שבועות נאמד ב-0.193 ליטר ליום.
תגובות שליליות ואינטראקציות תרופתיות 3.4 : תגובות הלוואי השכיחות ביותר (מעל 10%) עם anifrolumab-fnia היו זיהומים (70% מהחולים), כולל שפעת, דלקת בדרכי השתן, שחפת, ברונכיטיס ו- (שכיחות של 34%) זיהומים בדרכי הנשימה העליונות (כלומר, דלקת האף, דלקת הלוע. , וסינוסיטיס). השכיחות של זיהומים חמורים במהלך הטיפול הייתה 5%. נכון לעכשיו, הנתונים על השימוש ב-anifrolumab-fnia בהריון אנושי מוגבלים ואינם מספיקים כדי להודיע על הסיכון הקשור לתרופות למומים מולדים גדולים, הפלה או תוצאות שליליות של האם או עובר. נוגדני IgG מונוקלונליים ידועים כמועברים באופן פעיל על פני השליה עם התקדמות ההריון; לפיכך, חשיפה של העובר לאניפרולומאב-פניה עשויה להיות גדולה יותר במהלך השליש השלישי.
התווית הנגד היחידה המדווחת עם anifrolumab-fnia היא רגישות יתר חמורה (למשל אנפילקסיס) לאניפרולומב או לכל מרכיב בניסוח שלה. תגובות לוואי בולטות מבחינה קלינית מעוררות דאגה הן זיהומים חמורים, תגובות רגישות יתר כולל אנפילקסיס וממאירות. עד כה, לא נערכו מחקרים רשמיים של אינטראקציות בין תרופתיות.
מינון ומתן 3.4 : Aniprolumab-fnia מסופק כבקבוקון חד פעמי המכיל 300 מ'ג/2 מ'ל (150 מ'ג/מ'ל). המינון המומלץ הוא 300 מ'ג הניתן כעירוי IV במשך 30 דקות. לפני מתן, יש לדלל anifrolumab-fnia עם הזרקת 0.9% נתרן כלוריד, USP, בטכניקה אספטית. נפח של 2 מ'ל של הזרקת נתרן כלוריד 0.9% נמשך משקית עירוי של 100 מ'ל, ו-2 מ'ל של anifrolumab-fnia מתווספים בערבוב עדין עד לנפח כולל של 100 מ'ל. יש לתת את תמיסת העירוי מיד לאחר ההכנה על פני תקופה של 30 דקות דרך קו עירוי המכיל מסנן מקושר 0.2 או 0.22 מיקרון סטרילי, דל חלבון. לאחר השלמת העירוי, יש לשטוף את הקו ב-25 מ'ל של הזרקת 0.9% נתרן כלוריד, USP.
דרידורקסנט (קווביביק, אידורסיה)
אינדיקציה ופרופיל קליני 5.6 : דרידורקסנט אושרה לטיפול במבוגרים עם נדודי שינה המאופיינים בקושי בהתחלת שינה ו/או בשמירה על השינה. נדודי שינה, הפרעת השינה השכיחה ביותר (המופיעה אצל יותר מ-30% מהמבוגרים בארה'ב), מוגדרת כקושי להשיג שינה מספקת וחוסר שביעות רצון מהשינה בשילוב עם השפעה שלילית משמעותית על תפקוד היום. נדודי שינה כרוניים נחשבים לקושי להתחיל ו/או לשמור על שינה לפחות 3 לילות בשבוע למשך 3 חודשים לפחות. לנדודי שינה, שנראה כי נובעים מפעילות יתר של אזורי המוח הקשורים לעירנות, יש השפעות משמעותיות על מצב הרוח, רמת האנרגיה ויכולת הריכוז של הסובל. יתר על כן, נדודי שינה ארוכי טווח קשורים למצבים בריאותיים חמורים, כגון הפרעות פסיכיאטריות, מחלות לב וכלי דם, סוכרת מסוג 2, שימוש בסמים ודמנציה.
יעילותו של דרידורקסנט הוערכה בשני מחקרים אקראי שווים, רב-מרכזיים, מבוקרי פלצבו: מחקר 1 ומחקר 2. בסך הכל 1,854 נבדקים עם נדודי שינה כפי שהוגדרו על ידי המדריך האבחוני וסטטיסטי של הפרעות נפשיות , מהדורה 5, קיבלה דרידורקסנט או פלצבו פעם ביום בערב במשך 3 חודשים. מחקר 1 הקצה 930 נבדקים ל-Daridorexant 25 מ'ג, ל-Daridorexant 50 מ'ג או פלצבו; מחקר 2 הקצה 924 נבדקים ל-Daridorexant 25 מ'ג, ל-Daridorexant 10 מ'ג או פלצבו. בתום תקופת הטיפול בת 3 חודשים, שני המחקרים כללו תקופת תום של 7 ימים של פלצבו, ולאחר מכן הנבדקים יכלו להיכנס למחקר הארכה. בסך הכל 600 נבדקים טופלו במשך 6 חודשים לפחות; מתוכם, 373 טופלו במשך 12 חודשים לפחות. נקודות הקצה העיקריות של יעילות בשני המחקרים היו השינוי מקו הבסיס לחודשים 1 ו-3 בחביון לשינה מתמשכת (LPS, זמן עד השראת שינה) ויקיצה לאחר התחלת שינה (WASO, תחזוקת שינה), שנמדדו באופן אובייקטיבי על ידי פוליסומנוגרפיה במעבדת שינה. במחקר 1, דארידורקסנט 25 מ'ג ודרידורקסנט 50 מ'ג הראו שיפורים מובהקים סטטיסטית לעומת פלצבו ב-LPS ו-WASO ובזמן השינה הכולל דיווח עצמי (sTST) בחודש 1 וחודש 3. המינון של 50 מ'ג הראה גם ירידה משמעותית בשעות היום ישנוניות לעומת פלצבו - כפי שנמדד על ידי ציון תחום הישנוניות מתוך שאלון 7 סימפטומים והשפעות של אינסומניה ביום - בחודשים 1 ו-3, נקודת קצה משנית מרכזית. במחקר 2, המינון של 25 מ'ג הראה שיפור מובהק סטטיסטית לעומת פלצבו ב-WASO ו-sTST בחודשים 1 ו-3, אך המינון של 10 מ'ג לא.
פרמקולוגיה ופרמקוקינטיקה 5.6 : Orexin A ו-orexin B הם נוירופפטידים המופרשים על ידי נוירונים, בעיקר בהיפותלמוס הצידי. נוירופפטידים אלו מעוררים את השפעתם על ידי קשירה והפעלה של שני קולטני G-protein-coupled (GPCRs): קולטן אורקסין סוג 1 וקולטן אורקסין סוג 2 (OX1R, OX2R). מסלולי קולטן לאורקסין ממלאים תפקידים רגולטוריים חיוניים בתהליכים פיזיולוגיים רבים, כולל קצב שינה-ערות. דרידורקסנט ( איור 1 ) הוא benzimidazole-pyrrolidine שנועד לתפקד כאנטגוניסט כפול ב-OX1R ו-OX2R, ובכך לדכא את הפעילות מעודדת ערות של orexin A ו-orexin B.

הזמינות הביולוגית דרך הפה של דרידורקסנט היא 62%, ושיא ריכוזי הפלזמה מתרחשים תוך 1 עד 2 שעות (T מקסימום ). לדרידורקסנט נפח פיזור של 31 ליטר, והוא קשור ב-99.7% לחלבוני פלזמה. דרידורקסנט עובר חילוף חומרים נרחב, בעיקר על ידי CYP3A4 (89%). דרך ההפרשה העיקרית היא דרך הצואה (57%); חלק קטן יותר מופרש בשתן (28%), בעיקר כמטבוליטים. זמן מחצית החיים הסופני של דרידורקסנט הוא כ-8 שעות. הספיגה המהירה של דרידורקסנט להתחלת שינה, כמו גם פרופיל הפינוי שלו וכתוצאה מכך 80% חיסול לאחר לילה של שינה, עשויים למזער את ההשפעות הנותרות.
תגובות שליליות ואינטראקציות תרופתיות 5.6 : תגובות הלוואי השכיחות ביותר הקשורות לדארידורקסנט בניסויים קליניים (מעל 5%, ויותר מפלסבו) היו כאבי ראש ונמנום או עייפות. תווית המוצר כוללת גם אזהרה לגבי החמרה בדיכאון ומחשבות אובדניות, כמו גם התנהגויות שינה מורכבות, כולל הליכה סהרורית, נהיגה בשינה ועיסוק בפעילויות אחרות בזמן לא ער לגמרי (למשל, הכנת/אכילת אוכל, שיחות טלפון, קיום יחסי מין) . מטופלים צריכים ליצור קשר מיד עם ספק שירותי הבריאות שלהם אם הם חווים אחת מהתופעות השליליות הללו. הזיות ושיתוק שינה (חוסר יכולת זמני לזוז או לדבר) הנמשכים עד מספר דקות עלולים להתרחש כאשר החולה נרדם או מתעורר. Daridorexant הוא התווית נגד בחולים עם נרקולפסיה.
אין נתונים זמינים על שימוש בדארידורקסנט בנשים הרות כדי לקבוע סיכונים הקשורים לתרופות למומים מולדים גדולים, הפלה או תוצאות שליליות אחרות של האם או עובר. במחקרי רבייה בבעלי חיים, דרידורקסנט לא גרם לרעילות עוברית במינונים של עד פי שמונה עד 10 מהמינון המרבי המומלץ לאדם. לא קיימים נתונים על נוכחות דרידורקסנט בחלב אם, השפעות על תינוק יונק או השפעות על ייצור חלב, אך התרופה ומטבוליטים שלה זוהו בחלב של מכרסמים מיניקים. לכן, יש לעקוב אחר תינוקות שנחשפו לדרידורקסנט דרך חלב אם כדי להרגיע יתר על המידה. דרידורקסנט הוא חומר בשליטה פדרלית מכיוון שניתן להתעלל בו ועלול להוביל לתלות.
מינון ומתן 5.6 : Daridorexant מסופק כטבליות מצופות סרט של 25 מ'ג ו-50 מ'ג למתן דרך הפה. המינון המומלץ הוא 25 מ'ג עד 50 מ'ג פעם בלילה, נלקח תוך 30 דקות לפני השינה ועם לפחות 7 שעות שנותרו לפני ההתעוררות המתוכננת. הזמן לתחילת השינה עשוי להתעכב אם דרידורקסנט נלקח עם או זמן קצר לאחר הארוחה. אין ליטול דרידורקסנט עם תרופות אחרות לדכאות מערכת העצבים המרכזית או אלכוהול. כמו כן, יש להמליץ למטופלים להימנע מנהיגה, הפעלת מכונות כבדות או ביצוע כל פעילות הדורשת חשיבה ברורה תוך כדי ניסיון של השפעות התרופה. בחולים עם ליקוי כבד בינוני, המינון המרבי המומלץ הוא 25 מ'ג לא יותר מפעם אחת ללילה. דרידורקסנט אינו מומלץ לחולים עם ליקוי חמור בכבד. יש להימנע משימוש בו-זמני בדארידורקסנט עם מעכבי CYP3A4 חזקים, ולהגביל את המינון ל-25 מ'ג בחולים בטיפול במקביל עם מעכבי CYP3A4 בינוניים. כמו כן, יש להימנע משימוש בו-זמני של דרידורקסנט עם מעוררי CYP3A4 בינוני עד חזק.
Aducanumab-avwa (Aduhelm, Biogen)
אינדיקציה ופרופיל קליני 7.8 : Aducanumab-avwa הוא נוגדן מכוון עמילואיד בטא (AB) המיועד לטיפול במחלת אלצהיימר, וזהו הטיפול החדש הראשון במחלה זו מאז 2003. האישור ניתן במסגרת תהליך האישור המואץ המשמש לתרופות המספקות משמעות משמעותית יתרון טיפולי על פני טיפולים קיימים במחלה קשה או מסכנת חיים. המשך האישור להתוויה זו מותנה באימות התועלת הקלינית בניסויים המאשרים. מחלת אלצהיימר, הפרעת מוח בלתי הפיכה, מתישה ומתקדמת הפוגעת ב-6.2 מיליון אמריקאים, שוחקת אט אט את הזיכרון, המחשבה, ובסופו של דבר את היכולת לבצע אפילו משימות פשוטות. למרות שלא ידוע לחלוטין מה גורם לה, מחלת אלצהיימר מאופיינת בשינויים מוחיים, כולל פלאקים עמילואידים וסבכים נוירו-פיבריריים (טאו), שגורמים לאובדן נוירונים באזורי מוח קריטיים המווסתים את הזיכרון והמחשבה. הטיפולים הזמינים כיום מטפלים רק בסימפטומים של המחלה, אך aducanumab-avwa הוא הגורם הראשון שמכוון ומשנה את התהליך המשוער העומד בבסיס מחלת האלצהיימר.
אישור מואץ של aducanumab-avwa התבסס על תוצאות משלושה ניסויים כפול-סמיות, מבוקרי פלצבו, בטווח מינונים שכללו סך של 3,482 חולים עם ליקוי קוגניטיבי קל או שלב דמנציה קל של מחלת אלצהיימר. המחקרים, הידועים בשם EMERGE (מחקר 1), ENGAGE (מחקר 2) ו-PRIME (מחקר 3), השתמשו בטומוגרפיה של פליטת פוזיטרונים כדי לכמת רובד AB באזורי מוח המעורבים בפתולוגיה של מחלת אלצהיימר לעומת אזורים במוח שאינם מעורבים במחלה. לחולים שקיבלו Aducanumab-avwa היו הפחתות משמעותיות תלויות מינון ותלויות זמן בפלאק AB (59%-71% במחקרים), בעוד שבביקורת לא הייתה הפחתה של רובד AB. עד כה, אין נתוני בטיחות או יעילות על התחלת טיפול ב-aducanumab-avwa בשלבים מוקדמים או מאוחרים יותר של מחלת האלצהיימר.
פרמקולוגיה ופרמקוקינטיקה 7.8 : Aducanumab-avwa הוא נוגדן אנושי אימונוגלובולין-גמא (IgG) 1 חד שבטי המסוגל לחצות את מחסום הדם-מוח כדי למקד ולקשר באופן סלקטיבי אוליגומרים מסיסים מצטברים וקונפורמציות סיבים בלתי מסיסות של פלאק AB במוח. מחקרים ביוכימיים הראו כי aducanumab-avwa נקשר באופן סלקטיבי לאפיטופ ליניארי הנוצר על ידי חומצות אמינו AB 3 עד 7, ובכך ממזער את האינטראקציות עם חלבונים אחרים. בהתבסס על זיקה מונו-ולנטית חלשה, קינטיקה מהירה של קישור ותשוקה חזקה לצברים עשירים באפיטופים, הוכח כי aducanumab-avwa מבדילה בין מונומרים AB לבין אגרגטים אוליגומרים או פיברילרים.
ריכוזים קבועים של aducanumab-avwa מגיעים לאחר 16 שבועות של מינון חוזר עם משטר של כל 4 שבועות. ריכוז השיא (C מקסימום ), ריכוז נמוך (C דקה ), ושטח מתחת לעקומת ריכוז הפלזמה לעומת זמן בעת עלייה במצב יציב באופן פרופורציונלי במינון על פני טווח המינון הסטנדרטי (1-10 מ'ג/ק'ג כל 4 שבועות). נפח ההפצה המשוער במצב יציב הוא 9.6 ליטר. בדומה ל-IgG אנדוגני, יש להניח כי aducanumab-avwa עובר הידרוליזה לפפטידים קטנים, ובסופו של דבר לחומצות אמינו, על ידי מסלולים קטבוליים של חלבון. זמן מחצית החיים הסופני של aducanumab-avwa הוא כ-25 ימים. לא דווח על מחקרים המעריכים פרמקוקינטיקה בחולים עם ליקוי כליות או כבד, אך התרופה אינה צפויה לעבור סילוק כלייתי או חילוף חומרים בכבד. שינויים במשקל הגוף, הגיל, המין והגזע עלולים לגרום לשינוי בחשיפה לתרופה אך לא נמצאו השפעה משמעותית על התגובה הקלינית.
תגובות שליליות ואינטראקציות תרופתיות 7.8 : תגובות הלוואי השכיחות ביותר המדווחות עם aducanumab-avwa כוללות הפרעות הדמיה הקשורות לעמילואיד (ARIA); כְּאֵב רֹאשׁ; נפילות; שִׁלשׁוּל; ובלבול, חוסר התמצאות ומצב נפשי שונה. תווית המוצר כוללת אזהרה עבור ARIA, אשר מופיעה לרוב כנפיחות זמנית של חלקים במוח; השפעה זו חולפת בדרך כלל עם הזמן ואינה ידועה כגורמת לתסמינים. עם זאת, חלק מחולי הניסוי עם ARIA דיווחו על כאבי ראש, בלבול, סחרחורת, שינויים בראייה או בחילות שיוחסו ל-aducanumab-avwa. לעיתים רחוקות, השימוש באדוקנומאב-אבווה נקשר לתגובות רגישות יתר, כולל אנגיואדמה ואורטיקריה.
מינון ומתן 7.8 : Aducanumab-avwa מסופק כתמיסה סטרילית נטולת חומרים משמרים להזרקת IV בבקבוקונים במינון יחיד של 170 מ'ג/1.7 מ'ל (100 מ'ג/מ'ל) ו-300 מ'ג/3 מ'ל (100 מ'ג/מ'ל). לאחר טיטרציה ראשונית (מעל 6 שבועות), המינון המומלץ הוא 10 מ'ג/ק'ג כעירוי IV במשך כשעה אחת כל 4 שבועות, בהפרש של 21 ימים לפחות. טיטרציה ראשונית כוללת מתן מינונים של 1 מ'ג/ק'ג לעירוי 1 ו-2; מינונים של 3 מ'ג/ק'ג לעירוי 3 ו-4; ומינונים של 6 מ'ג/ק'ג לעירוי 5 ו-6. לא צפויות התאמות במינון לליקוי כליות או כבד.
Oteseconazole (Vivjoa, Mycovia)
אינדיקציה ופרופיל קליני 9.10 : Oteseconazole היא התרופה הראשונה והיחידה המצוינת במיוחד להפחתת השכיחות של קנדידה וולבו-ווגינלית חוזרת (RVVC) אצל נשים עם היסטוריה של RVVC שאינן בעלות פוטנציאל רבייה. השימוש בו אסור בנשים הרות ומניקות. RVVC, הידוע בכינויו זיהום שמרים כרוני, מוגדר כשלושה אפיזודות חריפות סימפטומטיות או יותר של זיהום שמרים בתוך תקופה של 12 חודשים. התסמינים כוללים גירוד בנרתיק, צריבה, גירוי ודלקת, וחלק מהחולים חווים הפרשות נרתיקיות חריגות והטלת שתן כואבת או קיום יחסי מין. ההערכה היא כי 75% מהנשים הבוגרות יסבלו לפחות מזיהום שמרים אחד במהלך חייהן, וכ-50% יחוו הישנות; מהנשים הללו, עד 90% יפתחו RVVC. ה-FDA העניק ל-oteseconazole כינויים למוצר מסלול מהיר ו-Qualified Infectious Disease.
Oteseconazole אושר על סמך נתוני יעילות משלושה ניסויים קליניים שלב III הכוללים 875 מטופלים מ-232 אתרים ב-11 מדינות. בשני מחקרי ה-VIOLET הגלובליים, 93% עד 96% מהנשים עם RVVC שקיבלו oteseconazole לא עברו הישנות בתקופת האחזקה של 48 שבועות; לעומת זאת, 57% עד 61% ממקבלי הפלצבו לא חוו הישנות. במחקר ה-UltraVIOLET המבוסס על ארה'ב, 89.7% מהנשים עם RVVC שקיבלו oteseconazole פיקו את זיהום השמרים הראשוני שלהן ולא היו להן הישנות במשך תקופת האחזקה של 50 השבועות, בעוד של-57.1% מאלה שקיבלו fluconazole ופלצבו לא הייתה הישנות.
פרמקולוגיה ופרמקוקינטיקה 9.10 : Oteseconazole ( איור 2 ) היא נגזרת אנטי-פטרייתית חדשה של טטרזול המעכבת 14-אלפא-דמתילאז (CYP51), אנזים פטרייתי המזרז שלב מוקדם בביוסינתזה של הסטרול ארגוסטרול הפטרייתי החיוני. יתר על כן, עיכוב של 14-alpha-demethylase מביא להצטברות של סטרולים 14-methylated, שהם רעילים לפטריות. בגלל השילוב של קבוצה קושרת מתכת טטרזול במבנה שלה, ל-oteseconazole יש זיקה מופחתת לאנזימי CYP אנושיים, וככל הנראה, פרופילים טובים יותר של תגובות שליליות ואינטראקציות בין תרופות.

הזמן עד לשיא של ריכוזי אוטסקונזול בפלזמה הוא בטווח של 5 עד 10 שעות. מתן עם ארוחה עתירת שומן ועתירת קלוריות העלה את C מקסימום ו-AUC 0-72 שעות ב-45% ו-36%, בהתאמה, אך לא נצפו הבדלים משמעותיים בארוחה דלת שומן ודלת קלוריות. נפח ההפצה של Oteseconazole הוא כ-423 ליטר, והתרופה קשורה מעל 99% לחלבוני פלזמה. מחקרים בבעלי חיים מצביעים על כך שחשיפה לאוטסקונזול ברקמת הנרתיק דומה לחשיפות בפלזמה. Oteseconazole אינו עובר חילוף חומרים משמעותי. כ-56% מהמינון דרך הפה מופרש בצואה באמצעות הפרשת מרה, ו-26% מופרש בשתן. חציון זמן מחצית החיים הסופי של oteseconazole הוא כ-138 ימים.
תגובות שליליות ואינטראקציות תרופתיות 9.10 : תגובות הלוואי שדווחו השכיחות ביותר היו כאבי ראש ובחילות, שהופיעו ב-7.4% ו-3.6%, בהתאמה, מהמשתתפים בניסוי. תגובות שליליות שדווחו בפחות מ-2% מהמטופלים בניסויים קליניים כללו דיספפסיה, גלי חום, דיסוריה, הפרעות במערכת הרבייה (מנורגיה, מטרורגיה, גירוי וולבו-ווגינאלי) ועלייה בקריאטין פוספוקינאז בדם. נמצא כי Oteseconazole גורם נזק לעובר במחקרים בבעלי חיים; לכן, זה אסור בנשים בעלות פוטנציאל רבייה וכן בנשים הרות ומניקות בגלל סיכונים פוטנציאליים לעובר או לתינוק יונק. Oteseconazole הוא גם התווית בחולים עם רגישות יתר ידועה לתרופה.
Oteseconazole הוא מעכב חלבון עמידות לסרטן השד (BCRP), ושימוש בו-זמני עם מצעי BCRP כגון rosuvastatin עלול להגביר את החשיפה של הסובסטרט, ולהגביר את הסיכון לתגובות שליליות הקשורות לחומרים אלו. לכן, מומלץ להשתמש במינונים ההתחלתיים והתחזוקה האפקטיביים הנמוכים ביותר של מצע BCRP אם הוא ניתן במקביל עם oteseconazole, ויש לעקוב אחר המטופל לגבי תגובות שליליות.
מינון ומתן 9.10 : Oteseconazole זמין ככמוסות ג'לטין קשות של 150 מ'ג למתן דרך הפה. ישנם שני משטרי מינון מומלצים: 1) oteseconazole לבד ו- 2) oteseconazole פלוס fluconazole. תווית המוצר מספקת לוחות זמנים מפורטים עבור משטרי מינון אלה. לא מומלצות התאמות במינון בחולים עם ליקוי כליות קל עד בינוני או פגיעה קלה בכבד; עם זאת, oteseconazole אינו מומלץ לחולים עם ליקוי כליות חמור או מחלת כליות סופנית (עם או בלי דיאליזה) או בחולים עם ליקוי כבד בינוני או חמור.
הפניות
1. תוספת לאריזה של Adbry (tralokinumab-ldrm). מדיסון, ניו ג'רזי: LEO Pharma Inc; יולי 2022.
2. Wollenberg A, Howell MD, Guttman-Yasky E, et al. טיפול באטופיק דרמטיטיס באמצעות tralokinumab, אנטי IL-13 mAb. J Allergy Clin Immunol . 2019;143(1):135-141.
3. תוספת לאריזה של Saphnelo (anifrolumab-fnia). Wilmington, DE: AstraZeneca Pharmaceuticals LP; יולי 2022.
4. אניפרולומאב: מידע על תרופות. עדכני. Waltham, MA: UpToDate; 2022. www.uptodate.com. Accessed June 28, 2022.
5. תוספת לאריזה של Quviviq (daridorexant). Radnor, PA: Idorsia Pharmaceuticals US Inc; אפריל 2022.
6. Markham A. Daridorexant: אישור ראשון. סמים . 2022;82(5):601-607.
7. תוספת לאריזה של Aduhelm (aducanumab-avwa). קיימברידג', MA: Biogen Inc; יוני 2021.
8. Sevigny J, Chiao P, Williams L, et al. Aducanumab (BIIB037), נוגדן חד שבטי אנטי עמילואיד בטא, בחולים עם מחלת אלצהיימר פרודרומלית או קלה: תוצאות ביניים של מחקר שלב 1b אקראי, כפול סמיות, מבוקר פלצבו. אלז דמנציה . 2015;11(7 משלים 6):P277.
9. תוספת לאריזה של Vivjoa (oteseconazole). Durham, NC: Mycovia Pharmaceuticals, Inc; אפריל 2022.
10. Sobel JD, Nyirjesy P. Oteseconazole: התקדמות בטיפול בקנדידאזיס חוזר ונשנה של הפות. מיקרוביול עתידי . 2021;16(18):1453-1461.
התוכן הכלול במאמר זה מיועד למטרות מידע בלבד. התוכן אינו מיועד להוות תחליף לייעוץ מקצועי. הסתמכות על כל מידע המופיע במאמר זה היא על אחריותך בלבד.